糖尿病的病机和血糖指标(常识-工具帖)
2021-05-07
疑难杂病 / 症状大全 / 糖尿病
糖尿病的病机和血糖指标
降血糖
2007-03-14
【概述】
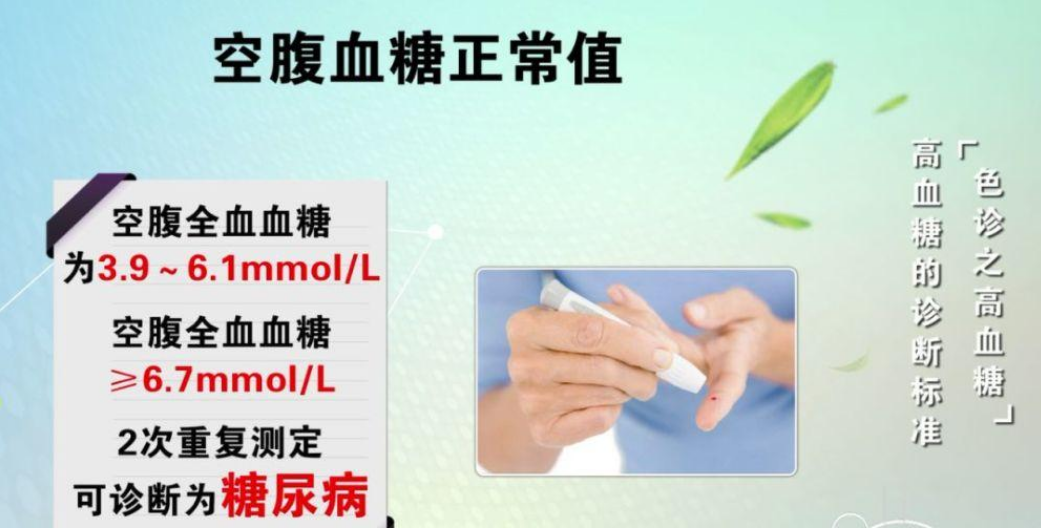
针灸降血糖,是指以针灸之法降低过的高血糖值,防治糖尿病。糖尿病是一种常见的代谢内分泌疾病。分原发性和继发性二类,以前者多见。其中原发性糖尿病,又分1型,即胰岛素依赖型(患者多为幼年或幼年起病,症情较重)和2型,即非胰岛素依赖型(多为成年人或成年起病,起病较慢,病情较轻)。前者,跟遗传有关,而后者则往往与不良的生活方式有关,如过量进食高脂肪食品,运动少等。针灸主要针对早期2型糖尿病。本病临床上早期无症状,至症状期才有多食、多饮、多尿、烦渴、善饥、消瘦、疲乏等症状群。久病者,常伴发心脑血管、肾、眼及神经等病变及。化脓性感染、尿路感染和肺结核等。所以糖尿病被称之为第二杀手。由于90%以上中年以上2型糖尿病患者,食欲良好,体态肥胖,体力精力一如常人,多于体检等时偶然发现血糖值偏高。因此,定期测定血糖十分必要。目前国际通行标准为:如用指尖血测定:空腹≥120mg/dl(6.7mmol/L),餐后(进食相当于100克葡萄糖的2两米饭或馒头)2小时≥200mg/dl(11.1mmol/L);如用静脉血测定:空腹为≥120mg/dl(6.7mmol/L),餐后2小时≥180mg/dl(10.0mmol/L)。研究证明,糖尿病发病后10年有30%-40%的患者会发生一种并发症,如能及早防治,有效控制高血糖,不仅可预防糖尿病,而且能明显减少慢性并发症和降低病死率。
现代应用针灸降血糖,防治糖尿病早在20世纪的40、50年代国内外就有临床报道。近年来由于生活方式和饮食结构的改变,我国糖尿病的发病率近15年增加了3倍,发病人数已达3000多万。特别是大城市,20岁以上人群糖尿病的患病率达6.4%。应用针灸降血糖,已越来越受到重视,正在成为针灸保健的重要内容之一。从长期积累的经验看,针灸主要用于防治2型糖尿病即非胰岛素依赖型,对1 型糖尿病即胰岛素依赖型患者,效果较差;其次,针灸对病程短、血糖值处于临界水平的早期高血糖者效果好;对2型糖尿病患者中,肥胖与中等体型者的针灸效果超过消瘦型者。另外,针感明显者、能坚持防治者,效果较明显。
用于降血糖的穴位刺激方法颇多,究以何种方法为更佳,最近曾有医者对针刺、艾灸、针加灸三种方法进行比较,结果表明三者尽管对改善糖尿病患者的临床症状和体征均有明显作用,但以针加灸(温针)组的疗效最佳。值得注意到的是,要提高针灸降糖的效果,必须结合饮食控制,三餐进食的热量可分为1/5、2/5和2/5;并应加强运动锻炼,在2004年11月4日的世界糖尿病日,世界糖尿病基金特别倡导“健身走”行动。一般强调快走,每周5-6次,每次半小时以上,锻炼时的心率以每分钟170减去年龄数,锻炼后不觉明显疲乏感为佳。这二项对于中老年、体胖和无症状者更为重要。
方法:
– 温针 –
取 穴:
常用穴:阳池、胰俞、三焦俞。
胰俞穴位置:第8胸椎下旁开1.5寸。
操 作:
常用穴均用,取双侧。先将纯艾条切成1.5~2.0㎝长之艾段,另备鲜橘皮若干,越薄越好,如无鲜橘皮,可用陈皮于温水中泡软后备用。将橘皮剪成约2×2㎝大小之片块,再从边缘至中心剪一长约1㎝的切口。穴位常规消毒后,用1.5~2.0寸长毫,液门穴直刺,胰俞和三焦俞略斜向脊柱刺入,施平补平泻手法,针感显著后留针。然后,将艾条段插在针柄顶端,艾条段顶部与针柄顶部宜平齐,再把剪好之橘皮套进针身贴近皮肤,橘内皮朝皮肤侧,然后在艾段之下端点燃。须用泻法者,可吹火助燃,用补法者则令其自燃。燃尽取针,出针前亦可再施平补平泻手法1次。每日施针灸1次,10次为一疗程,疗程间隔3~5天。
效 果:
疗效标准:临床痊愈或基愈:症状消失,体重增加。其中,血糖降至120mg/dl 或以下,尿糖阴性者为临床痊愈;血糖降至140mg/dl 或以下,尿糖阴性者为基本痊愈;显效:血糖含量下降,尿糖减少,症状基本消失;无效:血糖不降或反增高,尿糖未减,症状仍存在。
以上法共治200例,结果临床痊愈或基愈为24例,显效162例,无效14例,总有效率93.0%。
注意事项:
(1)本法用于早期2型糖尿病的降糖和治疗,应配合药物和饮食疗法。
(2)橘皮与艾段间隔一硬纸片,以防艾火灼伤肌肤。
– 体针 –
取 穴:
常用穴:脾俞、膈俞、足三里。
备用穴:胰穴、地机、阴陵泉、三阴交、肺俞、肾俞。
胰穴位置:6~8胸椎旁压痛点。
操 作:
常用穴每次均取,备用穴每次取2~3穴,可轮流选用。进针得气后,先紧按慢提十数下再慢按紧提十数下,并结合捻转。留针30min,出针前再行手法1次,出针后指压针孔。每日1次,10次为一疗程,停针3~5天后,再继续下一疗程。
效 果:
疗效标准:显效:治疗后临床症状消失,血糖含量降至130mg/dl 以下;有效:临床症状明显减轻,血糖较治疗前下降50~100mg/dl ;无效:治疗后临床症状无变化或稍减轻,血糖含量下降不足50mg/dl。
共用上法治疗234例,有效率在71.4~96.0%之间。其中58例按上述标准评定,显效为25例,有效20例,无效为13例,总有效率为77.6%。
注意事项:
(1)本法主要用于血糖值偏高的者。
(2)本法要求长期坚持,从第二疗程起可隔日1次,逐步中二次乃至每周一次。
– 艾灸 –
取 穴:
常用穴:分8组。(1)足三里、中脘;(2)命门、脾俞、身柱;(3)气海、关门;(4)脊中、肾俞;(5)华盖、梁门;(6)大椎、肝俞;(7)行间、中极、腹哀;(8)肺俞、膈俞、肾俞。
备用穴:口渴甚加金津、玉液、内关、鱼际、少府;易饥加大都、胃俞;多尿加然谷、涌泉、复溜。
操 作:
每次选常用穴1组,备用穴随证加配。常用穴一般用隔姜灸法。艾炷直径为1.5㎝,高2㎝,重0.5g。鲜姜片厚3~4mm,直径2㎝。每穴灸治10~30壮,每次治疗时间约为210min。备用穴中,金津、玉液用毫针或消毒三棱针点刺出血。余穴用艾条作温和灸法。常用穴轮流选组,隔日治疗1次,50天为一疗程。
效 果:
以上法治疗15例,经两个疗程后,有效9例,无效6例,有效率为60.0%。大部分患者临床症状减轻,有效病例的糖耐量曲线及血浆胰岛素水平也有不同程度改善。
注意事项:
(1)常用穴亦可用黄豆大艾炷作无疤痕着肤灸,但须注意避免烫伤造成的感染。因感染之后,重者可在以灸痕为中心直径3~5㎝处范围出现溃烂,很难治疗,应严加注意。
(2)但短期随访表明,多数病例仍需药物维持。坚持针灸治疗可以减少用药量,血糖浓度也较稳定。
– 耳针 –
取 穴:
常用穴:胰胆、内分泌、交感。
备用穴:肾、三焦、耳迷根、神门、心、肝、肺。
操 作:
常用穴每次均取,备用穴选1~2穴。第一疗程可用针刺法。行常规消毒后,用30号0.5寸毫针缓慢进针,得气后留针1h,每10min捻针1次。隔日1次,治疗10次。第二疗程起,可视症情,改用王不留行籽或磁珠(380高斯强度)压丸法,每次贴敷一侧耳穴,用食、拇指捻压至酸沉麻木或疼痛为得气。每周2次,左右耳交替,3个月为一疗程。
效 果:
共治156例,近愈41例,显效35例,有效61例,无效19例,总有效率为87.2%。
注意事项:
(1)耳针法主要用于早期血糖值偏高和轻症糖尿病患者,据观察,经5~10次治疗后,尿糖可逐渐减少或转为微量,但空腹血糖控制较慢。本法对重型糖尿病患者效果差。
(2)耳针法一定要求严格消毒。
血糖指标:
正常值参考范围
空腹:3.92~6.16mmol/L(氧化酶法或己糖激酶法)。餐后:5.1~7.0mmol/L(氧化酶法或己糖激酶法)
血糖
本词条由“科普中国”科学百科词条编写与应用工作项目 认证 。
链接:
血中的葡萄糖称为血糖(Glu)。葡萄糖是人体的重要组成成分,也是能量的重要来源。正常人体每天需要很多的糖来提供能量,为各种组织、脏器的正常运作提供动力。所以血糖必须保持一定的水平才能维持体内各器官和组织的需要。正常人血糖的产生和利用处于动态平衡的状态,维持在一个相对稳定的水平,这是由于血糖的来源和去路大致相同的结果。血糖的来源包括:①食物消化、吸收;②肝内储存的糖元分解;③脂肪和蛋白质的转化。血糖的去路包括:①氧化转变为能量;②转化为糖原储存于肝脏、肾脏和肌肉中;③转变为脂肪和蛋白质等其他营养成分加以储存。胰岛是体内调节血糖的血糖浓度的主要器官,肝脏储存肝糖元。此外,血糖浓度还受神经、内分泌激素的调节。
中文名 血糖
外文名 Blood glucose
组成葡萄糖、水
婴儿和儿 <40mg/dl(2.22mmol/L)
本质 血液中的葡萄糖
科普中国
致力于权威的科学传播
本词条认证专家为
贡献者头像
杨铁生丨主任医师
北京大学人民医院 检验科 审核
目录
1 原理
2 临床意义
3 正常值参考范围
基本信息
中文名 血糖 外文名 Blood glucose 组 成葡萄糖、水 婴儿和儿童 <40mg/dl(2.22mmol/L) 本 质 血液中的葡萄糖
原理
葡萄糖在葡萄糖氧化酶的催化作用下,氧化生成葡萄糖酸并释放过氧化氢。过氧化氢在过氧化物酶和色原性受体的存在下释放氧,使色素原氧化成红色醌类化合物。在505nm处,醌的生成量与葡萄糖量成正比。
临床意义
1.增高
(1)生理性增高:饭后1~2小时,注射葡萄糖后,情绪紧张时肾上腺素分泌增加,注射肾上腺素后,会使得血糖暂时性增高。
(2)病理性增高:各种糖尿病、慢性胰腺炎、心肌梗死、甲状腺功能亢进、肾上腺功能亢进、颅内出血等。
2.降低
(1)生理性降低:常见于饥饿、剧烈运动、注射胰岛素后、妊娠、哺乳和服用降糖药后。
(2)病理性降低:常见于胰岛细胞瘤、糖代谢异常、严重肝病、垂体功能减退、肾上腺功能减退、甲状腺功能减退、长期营养不良、注射胰岛素过量等。
正常值参考范围
空腹:3.92~6.16mmol/L(氧化酶法或己糖激酶法)。餐后:5.1~7.0mmol/L(氧化酶法或己糖激酶法)
解读词条背后的知识
尿糖指标:
谦和既济:
糖尿病,血糖高,基本上,病因在于脾肾虚。
当血糖值高于正常范围即为高血糖(hyperglycemia)。空腹血糖正常值在6.1mmol/L以下,餐后两小时血糖的正常值在7.8mmol/L以下,如果高于这一范围,称为高血糖。正常情况下,人体能够通过激素调节和神经调节这两大调节系统确保血糖的来源与去路保持平衡,使血糖维持在一定水平。但是在遗传因素(如糖尿病家族史)与环境因素(如不合理的膳食、肥胖等)的共同作用下,两大调节功能发生紊乱,就会出现血糖水平的升高。
谦和既济中医院糖尿病专家指出,想摆脱高血糖应该从激素调节和神经调节的两大调节系统出发,从根源上着手,同时解决脏肾功能、肠胃功能以及肝功能异常诱发血糖升高的可能。
>>>具体是怎么调控高血糖问题,点击咨询:/author/1
谦和既济“中医血糖调节体系”施针用药,根源恢复激素调节与神经调节两大系统,彻底去除病灶,摆脱高血糖!
谦和既济中医院在祖传医术及病案研究的基础上,结合30余年临床经验总结而出的“中医血糖调节体系”根据高血糖发病机制及特点,从疾病根源入手进行中医内调,短期可缓解患者多尿、多饮、多食、体重下降、视力减退等表征,远期可助患者控制血糖,并恢复人体激素与神经调节系统,使血糖的来源与去路保持平衡,根源治疗,避免病情频发反复!>>>如何预约治疗
一、中药首调,控制疾病表征,缓解患者痛苦:通过中药调理,控制血糖,缓解患者多尿、多饮、多食、体重下降、视力减退等症状。>>>用哪些中药调理,点击咨询专家
二、施针用药,恢复人体激素与神经调节系统:高血糖主要是由于激素调节(包含胰岛素)与神经调节系统发生紊乱诱发高血糖。通过针灸及中药内调,从根源彻底使激素与神经调节系统恢复正常,保障血糖的来源于去路保持平衡,同时控制高血糖的常见诱发因素(不良生活习惯等),根源祛除病灶,拒绝复发!>>>中药调理需要多久血糖才能控制正常?点击咨询专家
三、五脏共调,祛除诱发高血糖及并发症因素:肝肾对糖的过度吸收以及肠道吸收、菌群对血糖控制激素的异常均会导致高血糖,通过对肝肾功能、肠道功能的调节祛除病灶避免诱发高血糖的可能。另外高血糖患者易诱发视力下降、糖尿病足等疾病,通过对肝功能、脏腑功能、血液调节进而消除高血糖诱发的相关并发症。
谦和既济中医体系“中医血糖调节体系”绿色疗法,安全无副作用!
1、知名老中医辨证分型,精准病根:钟庆湖出身中医世家、从小深学医术,潜心钻研,科学利用中医中药,凭借多年临床经验和祖传中医资源,现已攻克多种疑难杂症,具有独到的中医辨证理论,疗效显著,为无数患者解除了疾病痛苦,为数万家庭带来了福音。有患者言,像钟庆湖这样的好中医,就是一所医院,脉诊三指,胜过西医大大小小的仪器设备检查;跑几个大医院联合科室也解决不了的慢性病、疑难病,他开一些中药方子,很快就能见到奇效!>>>点击查看钟庆湖坐诊时间
2、祖传秘制中药配方效果好:谦和既济中医体系数代中医传承,得古中医治疗心法,对于高血糖疾病的诊疗有着非常丰富的经验以及良好的临床效果,深受患者信赖与欢迎。
3、根源调理,拒绝反复:中医讲究从疾病根源入手进行调理,进而彻底祛除病灶,避免疾病反复发作,也有效避免对药物的依赖。
4、中药治疗、绿色安全无副作用:采用纯中药进行调理,安全无副作用,不会对人体产生不利影响,也无并发症与副作用。
出处:
药物基因组学发展和应用【四】
(长文慎入)
2016/05/27 来源:生物文摘 分享:
导读
药物基因组学为临床医生和临床药师提供了很大程度上改善几百万患者药物治疗效果的机会。但是,这个机会的利用却受到阻碍和挑战,并且新的知识还在不断的更新。
药物基因组学为临床医生和临床药师提供了很大程度上改善几百万患者药物治疗效果的机会。但是,这个机会的利用却受到阻碍和挑战,并且新的知识还在不断的更新。
药物受体的基因多态性
一、β肾上腺素受体基因多态性
目前认为至少存在β1、β2和β3三种不同的肾上腺素受体亚型,β1肾上腺素受体广泛分布于心脏、脂肪组织和邻肾小球细胞,β2肾上腺素受体分布于心血管、支气管平滑肌等部位,β3肾上腺素受体属不典型
肾上腺素受体,主要分布在内脏脂肪组织,激动时引起脂肪分解和热量产生。
β1肾上腺素受体基因定位于10q24~26,其开放读码区编码长度为477个氨基酸残基的蛋白质,5′侧翼区调控序列包含甲状腺激素、糖皮质激素及cAMP结合片段等公认的调控元件,3′端有900bp的非翻译区。目前已发现该基因至少存在18个SNP,其中有7个产生编码氨基酸的改变,分别为A145G、G175T、G1165C、C1195T、A1205G和C1252G,其中A145G和G1165C多态性被广为关注。
A145G多态性导致受体第49位氨基酸发生Ser/Gly多态性,该部位的变异可能改变受体表达与调节属性,并影响个体对疾病的易感性及药物疗效等。49Gly在各种族人群中的发生率没有差异,为0.13~0.15,该SNP与阻断剂的疗效关联,表现为使用肾上腺素受体阻断药的充血性心力衰竭患者,49Gly纯合子的生存时间显著长于49Ser纯合子。G1165C多态性导致受体蛋白Gly389Arg多态性,该部位为受体与G蛋白偶联的部位,是受体后信息传递的关键结构。
389Arg等位基因的发生频率在黑人为0.58,白人及亚洲人为0.72~0.76。临床研究表明服用不同剂量美托洛尔后, Arg389纯合子静息心率、运动心率与收缩压的降低均显著高于Gly389型受试者。进一步的临床试验发现,β1肾上腺素受体阻断剂抗高血压的治疗效果与β1肾上腺素肾上腺素受体Ser49Gly及Gly389Arg多态性突变的单倍型相关。美托洛尔对携带不同单倍型的高血压患者的疗效存在基因剂量效应,提示,β1肾上腺素受体单倍型可作为这类药物抗高血压病疗效的预测因子,临床可根据病人的单倍型调整给药剂量。以提高疗效、降低不良反应。
β2肾上腺素受体基因定位在染色体5q31~32,全长约1.8kb, 基因结构中无内含子, 其开放读码框编码的蛋白质由413个氨基酸残基组成。 1987年, 人类β2肾上腺素受体基因被克隆后, Liggett领导的研究小组于1993年首先检测出β2肾上腺素受体基因编码区存在9个SNPs, 其中4个位点的碱基突变导致了氨基酸的改变, 分别是第46位(Arg16Gly)、79位(Gln27Glu)、100位( Val34Met )和491 位( Thr164 Ile), 而第252位、523位、1053 位、1098位和1239位5个SNPs为沉默突变。人群中, 较为常见的氨基酸多态性是第16位和27位,这两个位点多态性具有连锁性, 绝大多数Glu27纯合子个体也是Gly16纯合子或Arg16Gly 杂合子携带者。第34位和164位多态性发生频率低, 且第34位的氨基酸改变无功能意义。β2肾上腺素受体基因5′端上游至ATG 起始密码子之间这段全长为1470bp的基因序列也有多个SNPs, 其中C-47T 和C-367T 多态性存在极强的连锁关系。
对β2受体激动剂沙丁胺醇和福莫特罗药效与Arg16Gly多态性的相关系研究,结果呈现不一致性。部分研究认为Arg16等位基因携带者具有更强的支气管舒张效应,而另一部分研究结果则相反。 另有研究发现口服特布他林后, 携带不同β2受体单倍型受试者的静脉舒张反应存在差异,Thr164Ile杂合子对特布他林的敏感性最低, 不同单倍型导致特布他林使静脉
2肾上腺素受体减敏的程度也有差异, 以Arg16Gln27Thr164单倍型变化最明显。 人β3受体基因定位于染色体8p12-11.2,包含2个外显子和1个内含子,其中一个外显子长1.7kb,编码受体蛋白中的402个氨基酸,另一个外显子编码受体蛋白羧基端的6个氨基酸和3′端mRNA非翻译区序列。基因上存在4个多态性位点,其中G1856T位于内含子中,G3139C位于3′非翻译区,C381T不改变组成受体蛋白的氨基酸,这3种突变对受体的功能均无影响,只有T190C为功能性变异,导致3肾上腺素受体第64 位氨基酸发生Trp/Arg 多态性。因该多态性位于β3肾上腺素第一个胞内环的起始部位,能改变β3肾上腺素受体在膜表面的分布及信号传导,从而影响其所介导的生理作用。研究表明Trp64Arg多态性能影响冠心病患者的脂肪分布及血糖控制,且与肥胖患者改变生活方式后胰岛素抵抗及体重下降有关,但其与药物疗效差异的相关性未见报道。
二、血管紧张素Ⅱ型受体
肾素-血管紧张素系统(rennin-angiotensin system,RAS)是机体的重要体液调节系统,血管紧张素Ⅱ(angiotensinⅡ,AngⅡ)是其中最重要的活性介质之一。现已鉴别清楚的AngⅡ受体有1型(ATlR)和2型(AT2R)2 种。ATlR主要表达于肾脏,在肝、肺中也有表达,而AT2R主要分布于胎儿肾脏。AT1R是一种G蛋白耦联受体,其编码基因定位于染色体3q22,全长大于55Kb,包含5个外显子和4个内含子。该基因存在50多个多态性位点,包括T573C、A1062G、A1166C、G1517T 和A1878G等,其中研究较多的是A1166C多态性,该突变位于3′端非编码区,调控mRNA的转录或翻译,影响ATlR的功能。AT1R遗传多态性与ARB类药物的疗效差异有关。临床发现氯沙坦(25 mg/d)只对半数门脉高压患者安全有效,通过研究发现携带1166AA基因型的患者服用氯沙坦后门静脉压力梯度的降低幅度要比携带1166C等位基因(AC或CC基因型)携带者显著,表明携带AA基因型的患者试用氯沙坦治疗更为有效。
三、过氧化物酶体增殖物激活受体
过氧化物酶体增殖物激活受体(peroxisome proliferators-activated receptor,PPAR)属于核激素受体超家族,可与启动子上游的过氧化物酶体增生因子反应元件结合调控多种基因的转录。PPAR有PPARα,PPARβ/δ和PPARγ3种亚型,其中PPARγ主要在脂肪细胞中表达,是脂质稳定、脂肪干细胞分化和胰岛素作用的重要调节者,在3 种亚型中报道最多。噻唑烷二酮类降糖药是一类高亲和力PPARγ激动剂,通过提高胰岛素的敏感性影响脂肪组织中胰岛素耐受源介质的释放与表达,对胰岛素抵抗和高血糖有很好的疗效。PPARγ遗传多态性能影响该类药物的降糖作用。 人PPARγ基因定位于染色体3p25,全长超过100kb,包含9个外显子。1431C>T为常见的多态性位点,位于外显子6,为无义突变;目前研究较多的是位于外显子B的C34G,该突变处于PPARγ氨基端一个由胰岛素调节的配体非依赖性活化区域内,导致PPARγ第12位氨基酸发生Pro/Ala多态性,改变受体蛋白的构象,降低PPARγ转录活性,从而影响药效。研究表明34CG杂合子患者使用罗格列酮后血浆葡萄糖(FPG)水平和糖化血红蛋白水平(HbA1c)的降低幅度要比34CC野生型纯合子患者显著,携带34G等位基因的患者使用罗格列酮治疗更为有效。
四、μ阿片受体
μ阿片受体(mu opioid receptor,MOR)属于G蛋白耦联受体超家族,是阿片类药物的主要作用位点。MOR被激活后可抑制cAMP,促进K+ 外流和Ca2+ 内流,减弱或阻滞痛觉信号的传递,产生镇痛作用。但临床上阿片类药物的有效剂量与毒副作用程度常表现为个体差异,MOR遗传多态性是影响因素之一。 人MOR基因OPRM1定位于6q24-2,全长96.3lkb,包含3个内含子和4个外显子,目前研究发现其启动子、编码区和内含子上存在多个多态性位点,如G172T 位于外显子1 的5′端非编码区、A118G 位于外显子1 的l18 bp 处及G31A和G691C位于内含子2 上。其中研究较多的是A118G,该多态性导致MOR第4O位氨基酸发生Asn/Asp 多态性,造成其氨基端细胞外区一个公认的糖基化位点消失,从而影响MOR的功能。 通过测定癌痛患者所需的吗啡治疗量来考察Asn/Asp 多态性与其镇痛作用差异的相关性。研究发现Asp-40 突变型纯合子患者所需剂量远高于Asn-40 野生型纯合子和杂合子患者,分别为每24 h(225±143)mg,(96±92)mg和(78±54)mg,表明吗啡对Asp-40 突变型纯合子患者作用较弱,提示OPRM1 基因多态性与吗啡镇痛作用的个体差异有关。 吗啡-6-葡糖醛酸(morphine-6-glucuronide,M6G)是吗啡的活性代谢物,血浆浓度远高于吗啡,其蓄积是阿片类药物产生毒副作用的重要原因。因M6G主要经肾排泄,故肾衰患者M6G 排泄缓慢,易蓄积,文献报道肾衰患者口服90mg硫酸吗啡后体内M6G 浓度可达4 000 ng/L以上,而健康受试者仅约为400 ng/L。但临床上>20%的肾衰患者可对吗啡耐受,未见严重的毒副作用。研究表明吗啡所致的不良反应程度可能与Asn/Asp 多态性有关,Asp-40 突变型纯合子携带者易对吗啡产生耐受。
五、磺脲类受体
磺脲类药物能与胰岛β细胞膜上磺脲类受体(sulfonylurea receptor,SUR1)结合阻断其ATP 敏感性钾离子通道(KATP),促进胰岛素分泌而发挥降糖作用。KATP 通道是调控胰岛素分泌的物质基础,由钾离子内向整流器(inwardly rectifying potassium channel,Kir6.2)和SUR1两种亚单位构成。Kir6.2 是离子通透孔道,负责维持细胞的静息电位,该孔道关闭使细胞去极化,促进电压依赖性Ca2+通道开放而增加细胞内Ca2+浓度,刺激胰岛素分泌。SUR1 是受体结合位点,属于ATP 结合蛋白家族,主要分布于胰岛β细胞和大脑,对磺脲类药物具有高亲和力。临床上该类药物对2型糖尿病患者的降糖作用存在个体差异,SUR1遗传多态性是重要的影响因素。 人SUR1编码基因ABCC8定位于染色体11p15.1,平均长124 bp,包含39 个外显子,共编码1581 个氨基酸,其5′端有一个长为173 bp 的小片段为强启动子。该基因存在多个多态性位点,包括外显子16上的T3C,外显子18上的沉默突变T759T 以及几种罕见突变如外显子6上的R275Q、外显子12 上的V560M、外显子20 上的D811N 和外显子21上的R835C 等,研究较多的是位于外显子33 上的Ser1369Ala错义突变(TCC→GCC)[28-30]。有研究显示Ala-1369突变型等位基因携带者对格列奇特更为敏感,服用格列奇特后,HbA1c的下降程度更为明显。
六、维生素K环氧化物还原酶复合体
华法林是临床上广泛应用的一种口服抗凝药,主要用于预防和治疗血栓性疾病。但其有效治疗范围较窄且不同个体之间维持剂量存在较大差异性,使其在临床应用比较棘手。 除了代谢酶CYP2C9的基因多态性可以影响到华法林的疗效之外,其作用靶点维生素K环氧化物还原酶(VKOR)编码基因的多态性也在华法林需求剂量的个体差异中发挥着一定的作用。 VKOR主要由维生素K环氧化物还原酶复合体亚单位1(VKORC1)基因编码 ,VKOR能够催化环氧化的维生素K生成还原性维生素K,后者为γ-谷氨酰基羧化酶(GGCX)的必要辅助因子。含有谷氨酸残基的维生素K依赖性凝血因子Ⅱ、Ⅶ、Ⅸ、X、蛋白质C和蛋白质S必须经过GGCX的羧化作用,才具有活性,进而发生一系列级联反应引起血液凝固。
华法林能够抑制VKOR的催化反应,进而影响有活性的凝血因子形成,最终阻止血液凝固。 VKORC1基因位于染色体16pl1.2,全长约4kb。位于内含子1的1173C>T和3′非编码区的3730G>A是能够影响华法林需求剂量个体差异的两个常见多态位点。1173CC基因型个体华法林需求剂量(6.2mg/d)比CT或者TT基因型(4.8mg/d)高,但是1173C>T多态现象并没有影响VKORC1 mRNA的转录,其机制可能是VKORC1基因突变体能够调节VKORC1 mRNA的转录水平。另有研究发现VKORC1启动子的基因多态性(-1639G>A)是影响华法林需求剂量种族差异和个体差异的主要因素。华法林敏感者(≤1.5 mg/d)的基因型为纯合子AA,而华法林抵抗者(≥6.0mg/d)则为基因型AG或者GG。其机制是启动子多态现象改变了能够影响启动子转录活性的E-盒(CANNTG)共有序列,因此G基因的VKORC1启动子活性比A基因的启动子活性高出44% 。GG基因型的个体VKORC1启动子活性增高,引起VKORC1 mRNA表达增加,VKORC1蛋白质生成也相应增多。VKOR活性增高,还原性维生素K生成和凝血因子生成也增加,因此需要较高剂量的华法林才能达到抗凝效果。AA基因型频率在中国人和高加索人之间的分布不同。
中国人中,AA纯合子基因型占绝大多数(约82.1%),而高加索人AA纯合子基因型频率却很低(约4%),这两个人种中AA基因型频率的差异与临床上发现的中国人华法林维持剂量低于高加索人相一致。 尽管目前已证实CYP2C9和VKORC1基因多态性与华法林需求剂量的个体差异有关,但是华法林剂量变异的40%仍得不到合理解释。有学者发现编码维生素K依赖性凝血因子Ⅱ的基因突变Thr165Met、VII因子基因突变-402G>A和 γ-谷氨酰基羧化酶(GGCX)基因多态性与日本人对华法林的敏感性存在相关性,但对此现象还有争议。
一、ABC转运体

      二、SLC超家族
药物受体基因多态性
一、μ肾上腺素受体基因多态性

      二、血管紧张素Ⅱ型受体

      三、过氧化物酶体增殖物激活受体

      四、μ阿片受体

      五、磺脲类受体

      六、维生素K环氧化物还原酶复合体1
药物基因组学临床应用的机遇与挑战
药物转运体的基因多态性
药物的生物利用度不仅取决于药物代谢酶的活性,在较大程度上也有赖于生物膜上转运体的活性。转运体分布在许多屏障组织如肠道、肝脏、血脑屏障、肾脏、胎盘、睾丸和淋巴细胞等的顶膜上,因此对血浆、组织液,甚至细胞内药物的分布都发挥着一定的作用。由于转运体的分布和功能表现出非常大的变异性,推测膜转运体基因的遗传变异可以解释一部分药物药代动力学和临床疗效上的个体差异。 根据不断增加的转运体成员,人类基因命名委员会对转运体作了标准化命名,分为两大类:ATP-结合盒转运体(ATP-binding cassette transporters,ABC转运体)和溶质载体(solute carrier,SLC)超家族。
一、ABC转运体
大部分外排性转运体属于ABC转运体超家族成员,可以影响多种细胞和组织内化合物的浓度。这些转运体在阻止外源性物质的侵入中发挥了主要的屏障作用。底物跨膜转运的能量来自ATP的水解和转运体中间物的磷酸化,使底物能够逆浓度梯度进行主动转运。人类ABC转运体共有49个成员,分为7个超家族(ABCA~ABCG)。ABC转运蛋白的核心结构通常由4个结构域组成,包括2个高度疏水的跨膜结构域(transmembrane domain,TMD)和2个核苷酸结合域(nucleotide-binding domain, NBD)。每一跨膜结构域一般由6个螺旋构成,也存在由10个、17个、19个螺旋组成的跨膜结构域。它们形成一个跨膜通道以实现底物分子的跨膜运输,同时还参与底物的识别过程。核苷酸结合域位于胞质,结合和水解ATP。
(一)ABCB1
编码ABCB1的基因位于染色体7q21.12,编码含有1280个氨基酸的多药耐药蛋白1(multidrug resistant 1,MDR1),在许多组织细胞中广泛表达。由于其结构中含有一个糖基,习惯上将其称为P-糖蛋白(P-glycoprotein,P-gp)。 P-gp是首个在人类组织中发现的ABC转运体,也是最为
重要的MDR介导因子. P-gp除了在肿瘤细胞有分布外,在人体正常组织肝脏、肾脏、肠道、胎盘、血脑屏障、血睾屏障以及淋巴细胞系和心脏内小动脉、毛细血管等部位都有分布。P-gp主要位于这些细胞的绒毛面的一侧(顶侧),利用ATP水解释放的能量,将作用底物从细胞内转运至细胞外。这种对药物的逆向转运功能使得P-gp在药物的吸收、分布、代谢和清除方面具有重要意义。P-gp的作用底物范围非常广泛,主要转运疏水性的阳离子化合物。
ABCB1上目前为止发现的SNP有数百个,最早对SNPs进行的系统研究发现第26外显子上的沉 默突变3435C>T与肠道P-gp的表达水平和地高辛的生物利用度的改变有相关性,3435TT突变纯合子携带者肠道P-gp的表达水平明显下降,地高辛血浆水平显著提高。随后的研究发现第21外显子2677G>T/A的突变可以导致893位氨基酸的改变,并且2677G>T/A 和 3435C>T存在连锁不平衡关系。3435C>T的发生频率存在显著的种族差异,3435T等位基因的发生频率在非裔黑种人中为17%-27%,亚洲人中为41%~47%,白种人中为52%~57%。ABCB1基因变异的功能意义目前还存在争议,许多研究发现3435T的变异会引起功能丧失,而另一些研究则不这样认为。3435C>T是如何影响 P-gp表达的,目前机制还不是很清楚。
(二)ABCC2
ABCC2又名多药耐药相关蛋白2(multidrug resistance-associated protein 2,MRP2),或小管多种有机阴离子转运体(canalicular multispecific organic anion transporter,cMOAT),属于ABC转运体C亚家族中的一员。ABCC2主要分布于肝细胞的管腔(顶)膜和肾近端小管细胞的管腔膜侧,少部分位于肠道、胆囊上皮细胞、胚胎以及血脑屏障的内皮细胞等极性细胞的顶膜。 ABCC2基因位于10q24,共有32个外显子,其编码产生的蛋白由1545个氨基酸组成,含有17个跨膜螺旋结构,构成了3个跨膜结构域。ABCC2主动转运阴离子药物结合物,如葡糖醛酸盐类、硫酸盐类和谷胱甘肽结合物类,另外也可转运许多非结合类物质,被认为是解毒路径的重要一部分,见表5-3。此外,ABCC2也有助于抗癌药物如顺铂、长春碱、喜树碱衍生物等的转运。最近推测认为ABCC2可能参与了霉酚酸和环孢素之间的相互作用。 以前的研究发现常染色体隐性遗传疾病Dubin-Johnson 综合征(DJS)与肝脏内ABCC2的缺失有关,引起高胆红素血症。研究发现DJS患者ABCC2基因上核苷酸的置换可以影响MRP2的表达或功能。除了能引起DJS的一些突变外,最近ABCC2基因上发现了许多不引起DJS的SNPs,在不同种族的正常人群中发现了40多个SNP。考虑到MRP2在排泄过程中的重要性,推测认为这些多态性有可能引起转运和排泄活性的个体差异。 ABCC2最常见的基因多态性位点是5′端上游的−24C>T,第10外显子的1249G>A (V417I)和第28外显子的沉默突变3972C>T。其它非同义突变2302C>T (Ala768Trp)、 2366C>T(Ser789Phe)、4348G>A (Ala1450Thr)的发生频率比较低。其中2302C>T在DJS患者中也有发现。由于突变位点2302C>T、2366C>T和 4348G>A位于ATP结合位点附近,其潜在的功能影响还未被证实。
(三)ABCG2
ABCG2, 也就是所谓的BCRP(Breast cancer-related protein,乳腺癌相关蛋白)或米托蒽醌耐药蛋白,是ABC转运体中G亚家族的一个成员。ABCG2基因位于4q22,编码生成655个氨基酸的蛋白,分子量为72 kDa。ABCG2含有一个ATP结合域和一个跨膜区域,被称为半个转运体。在人体正常组织中,ABCG2主要表达于胎盘、结肠、小肠和肝脏。
ABCG2基因上报道的序列变异目前有80多个,对8个影响BCRP转运活性的非同义突变研究的比较多,其中5个是导致功能失活的:623T>C(Phe208Ser)不在膜上,使BCRP表达降低;742T>C (Ser248Pro)和1322G>A (Set441Asn)位于蛋白的胞内域;376C>T (Gln126X)和1000G>T( Glu334X)导致编码提前终止,产生无活性的蛋白。另外两个突变位点34G>A (Val12Met)和421C>A (Gln141Lys)表现为蛋白功能的下降。34G>A影响到BCRP蛋白在Lewis肺癌细胞血浆侧膜上的定位,而421C>A与BCRP蛋白表达降低、ATP酶活性下降有关。421C>A突变等位基因的发生频率存在种族差异,在亚洲人中的发生频率是35%,考虑到其突变的高发生率,以及BCRP的组织分布和亚细胞内定位,有助于一定程度上解释基因变异对于核苷衍生物分布的影响。最后,1291T>C(Phe431Leu)变异对转运蛋白活性的影响表现为中等程度,其表现为不能转运抗癌药物甲氨蝶呤,但能够介导内源性底物血卟啉的泵出,由此也证明基因变异的影响也具有底物特异性和选择性。
二、SLC超家族
SLC超家族的大部分成员为摄取性转运体(uptake transporters),有助于化合物进入细胞内,尤其是营养物质和维生素;也有助于内源性物质如葡萄糖和其它小分子碳水化合物、氨基酸、短肽和核苷酸的摄取及胆汁酸的重吸收。SLC转运体本身不能水解ATP提供能量,其转运的驱动力来自原发性主动转运系统产生的电化学梯度,而进行继发性或三次主动转运;或在细胞膜内外的底物浓度差或电位差的驱动下,介导底物的易化扩散。
(一)有机阴离子转运肽
有机阴离子转运肽(organic anion-transporting polypeptides,OATPs)是SLC21的基因产物。OATP1A2是第一个被报道人类OATP家族成员,随后又发现了OATP1B1,现在人类OATP家族已经发现有11个成员,其中10个OATPs和一个前列腺素转运体OATP2A1(PGT)。这些OATPs广泛分布在与药物吸收和处置密切相关的器官组织,如肝脏、肾脏、小肠、脑和胎盘。由于广泛的组织分布及底物的选择性,可使多种药物吸收和处置的多个环节上发生相互作用。 OATPs可转运的底物种类非常广泛,OATP1A2可转运许多有机阴离子,包括胆盐、结合型和非结合型甾体激素、甲状腺激素,甚至一些小分子的阳离子如N –甲基-奎尼丁。另外许多药物,如非索非那定、δ啡肽II也被鉴定为OATP2的底物。OATP1B1在转运内源性胆盐、激素和胆红素上和OATP1A2有重叠,此外OATP1B1还能转运许多种类不同的药物,包括HMG-CoA还原酶抑制剂普伐他汀、匹伐他汀、罗苏伐他汀、阿托伐他汀,抗生素类利福平等。OATP1B3和OATP1B1的氨基酸序列有80%的同源性,底物范围也比较相似,此外,OATP1B3还可转运抗肿瘤药物甲氨蝶呤和紫杉醇。 OATP1B1是一个高度变异基因,其产物主要表达于肝细胞基底膜上。人群中已发现其44个突 变位点,其中17个为外显子非同义突变,4个为同义突变,20个位于内含子,其余3个位于基因启动子区。非同义突变中有7个为高频变异,在不同人群中它们的频率具有较大的差异。388A>G(Asn130Asp)和521T>C(Val174Ala)在非裔美国人中的频率分别为74%和1% ,亚洲人为63%和16% ,高加索人为40%和14% ;388A>G和521T>C分别被命名为OATP1B11b(388G/521T)和OATP1B15(388A/521C)突变,两种突变合称OATP1B115(388G/521C),野生型的则称 OATP1B11a(388A/521T)。452A>G(Asn151Ser)仅在亚洲人中有发现,频率为3.8%; 463C>A(Pro155Thr)和1929A>C(Leu643Phe)则仅在高加索人中有报道,频率分别为8%和9% ;1463G>C(Gly488Ala)和2000A>G(Glu667Gly)则只在非裔美国人中有报道,频率分别为9%和34%。细胞水平和相关的临床研究显示,388A>G,521T>C,1463G>C和2000A>G等突变不同程度地降低了OATP1B1的转运活性。体内研究证实,OATP1B1的基因突变可影响多种药物的体内处置和排泄,普伐他汀非肾清除率在OATP1B15和15突变个体中较OATP1B11a野生型纯合子个体明显下降,而1b等位基因则可加快该药物的分布和代谢。除普法他汀外,这两个多态基因位点对罗苏伐他汀、匹伐他汀、辛伐他汀药动学也有类似的影响,而且相关研究提示,它们还可能是临床他汀类药物治疗中相关横纹肌溶解不良反应易感性的遗传因素。
在肝脏组织表达的OATPs中,除了OATP1B1外还有OATP2B1和OATP1B3。目前对后两者参与药物转运情况研究相对较少。已有报道表明OATP2B1外显子区具有高频多态变异1457C>T(Phe486Ser)及1175C>T(Thr392Ile)。1457C>T在日本人中的发生频率是30.9%,与雌酮-3-硫酸盐转运Vmax的降低有相关性。在高加索人群中发现了OATP1B3的3个非同义突变:334T>G(Ser112Ala),699G>A(Met233Ile)、1564G>T(Gly522Cys),频率分别为78%、71%和2% 。比较它们的功能时发现,携带334G和699A等位基因的OATP2B1具有相同的磺溴酞钠与胆汁酸的转运能力,而1564T突变则使之完全丧失磺溴酞钠的转运活性。值得关注的是,OATP1B3是唯一转运强心苷类地高辛和胆囊收缩素到肝细胞内的OATP转运体,因此基因变异对于OATP1B3特异性底物体内转运的影响值得进一步的研究。SLCO1B3基因的转录调控因子法尼醇X受体(farnesoid X receptor,FXR)可以改变OATP1B3的表达水平,体外研究发现与肝脏内野生型纯合子FXR1A 相比,FXR1B(SNP -1G>T)杂合子个体可降低OATP1B3的mRNA表达水平。 OATP1A2是OATP超家族中另一个受到关注的药物转运体。由于该转运体主要分布于大脑毛细血管内皮细胞,成为一些物质进入中枢神经组织的通道,对中枢组织药物浓度大小及效应具有重要影响。在一些人群的基因序列对比研究结果表明,OATP1A2相对变异程度小,但仍然存在一些多态变异位点。在非裔美国人中,先后发现404A>T(Asn135lle)、516A>C(Glu172Asp)以及2003C>G(Thr668Ser),其频率分别为11%,5%和4%。体外研究提示516C、404T和2003G为活性低下的OATP1A2等位基因,它们可能是一些中枢作用的药物效应或不良反应个体差异的重要原因。
(二)有机阴离子转运体
有机阴离子转运体(organic anion transporter,OAT)是SLC22基因家族产物,能够转运具有各种不同化学结构的有机阴离子,包括多种内源性物质如马尿酸盐、尿酸、环核苷酸和前列腺素等及一系列外源性化学物。目前,OAT主要成员如OAT1,OAT2,OAT3,OAT4,OAT5,OAT6,尿酸转运蛋白1(urate transporter1,URAT1)等的基因,均已从不同的种属中克隆得到 。其中,OAT1和OAT3是主要分布在肾脏和脑;OAT2主要分布在肝脏;OAT4主要分布在胎盘和肾脏。 研究发现,OAT抑制剂如丙磺舒和西司他丁等,与-内酰胺类抗生素合用时,可延长这些抗生素在血液中清除的半衰期并减少肾毒性的发生 。这一现象表明,一种或多种OAT可能介导了-内酰胺类抗生素在肾小管上皮细胞中的蓄积。后来有研究表明,3种主要的-内酰胺类抗生素青霉素G、头孢噻啶和亚胺培南等均可由人OAT1,OAT2,OAT3以及OAT4所特异性转运,而且这种转运可被OAT抑制剂所抑制。有研究表明,OAT在其他一些具有肾毒性的药物或环境毒物如甲氨蝶呤、非甾体类抗炎药和赭曲霉素A等所引起的毒性反应中也起着重要作用。
OAT1的编码基因为SLC22A6,几个重要的SNPs呈现种族差异性。非同义突变20T>C(Leu7Pro)、311C>T(Pro104Leu)、767C>T(Ala256Val)、877C>T(Arg293Trp)、1316G>A(Arg454Gln)和1575A>T(Lys525Ile)只在非裔人群中有发现。编码生成OAT3的基因SLC22A8编码区至少发现有12个非同义SNPs,在日本人的研究中发现,与野生型蛋白比较,1166C>T(A389V)变异等位基因携带者普伐他汀的清除率有些微的差异。在亚裔中Ile305Phe位点的突变率>3.5% ,这种突变降低了OAT3对底物的转运,并在一定程度上改变了0AT3底物的特异性,多种药物如西米替丁的代谢排泄也随之发生改变。其它发现能够改变雌酮-3-硫酸盐和西米替丁转运的SNPs还有445C>A(Arg149Ser)、779T>G(Ile260Arg)和715C>T(Gln239STOP)。
(三)有机阳离子转运体
有机阳离子转运体(organic cation transporter,OCT)属于SLC超家族的重要一员,主要分为3个亚类,为OCT1、OCT2 和OCT3。 OCT1主要分布于肝细胞基底膜上, OCT2 主要分布于肾小管上皮细胞的外侧基底膜上, OCT3 的组织分布较为广泛,包括脑、心脏、骨骼肌、血管、肝脏和胎盘等组织。 OCTs在人体内主要负责转运一些在生理pH环境中呈现阳离子状态、且相对分子量不大的内外源性物质。OCT1在将药物等内、外源性物质由肝血窦转运进入肝细胞内的这一过程中起到关键作用。经由OCT1转运的内、外源性物质有很多,常见的内源性物质包括皮质酮、雌二醇、前列腺素E2等;经其转运的常见药物包括组胺受体拮抗剂西米替丁、雷尼替丁和法莫替丁,双胍类降糖药二甲双胍和苯乙双胍,抗病毒药物阿昔洛韦和更昔洛韦,帕金森治疗药物美金刚等。此外,还有一部分药物不经OCT1 转运,但对其有抑制效应,最具代表性的是非甾体类抗炎药吲哚美辛、双氯酚酸和匹罗希康。 OCT1的编码基因为SLC22A1, 位于染色体6q26。OCT1的多个SNPs的等位基因频率存在种族差异,181C>T(Arg61Cys)、262T>C(Cys88Arg)和17857G>A(Gly401Ser)3种SNPs仅在白种人中发现,频率分别为9.10%,0.60% 及3.20%,而848C>T(Pro283Leu)和964C>G(Arg287Gly)尚未在白种人中发现,848C>T(Pro283Leu) 在韩国人和中国人中的突变发生频率分别为1.3%和0.5% 。以1-甲基-4-苯基吡啶(MPP+)和四乙胺(TEA)为底物来检测OCT1 SNPs对其转运活性的影响,发现携带有848C>T(Pro283Leu)和859C>G(R287G)的个体对MPP和TEA的转运能力下降。 OCT2 参与了包括药物在内的一系列内外源性物质由血液经主动分泌进入肾小管腔并进一步被排泄这一生理过程。在这一过程中,位于近曲小管细胞基底外侧膜上的OCT2 以异化扩散的方式将呈阳离子状态的内、外源性物质转运进入小管细胞。可以被OCT2 转运的内源性物质包括去甲肾上腺素、52羟色胺、组胺、多巴胺和肌苷等。经由OCT2 转运的药物与OCT1 存在着很大的交叉性, 如经由OCT1 转运的二甲双胍、苯乙双胍、美金刚、西咪替丁、雷尼替丁、法莫替丁等同时也是OCT2 的底物,另外OCT2 还转运奎宁等其他药物。OCT2 的抑制剂包括可卡因、地昔帕明、丙米嗪、格帕沙星、普鲁卡因酰胺、奎尼丁、甲氧苄氨嘧啶、维拉帕米等。 在美洲黑人中发现495G>A(Met165Ile)、1198C>T(Arg400Cys)和1294A>C(Lys432Gln) 突变均可以导致OCT2 的转运功能下降。在日本和韩国人中发现的2个突变596C>T( Thr199Ile)及602C>T(Thr201Met),均导致OCT2对于MPP+ 和二甲双胍的吸收功能明显减低。808G>T(Ala270Ser) 突变能够使MPP+ 的Km 值和TEA 对于MPP+ 抑制作用的Ki 值下降大约两倍,而此突变是OCT2 所有基因突变中频率最高的,在所有种族中均有发现。在808G>T过表达的细胞中,MPP+ 的内在清除率下降了大约20 倍,提示OCT2的突变主要对转运蛋白的Vmax 产生影响,而非结合的亲和力。 口服二甲双胍因为不被代谢而经由肾脏清除,而OCT2 主要分布在肾脏,所以OCT2 在二甲双胍的分布上起重要作用。研究发现SLC22A2 三个SNPs , 596C>T、 602C>T以及808G>T突变可以导致OCT2对于二甲双胍的摄取降低, 二甲双胍血药浓度增高, 肾清除率降低。因为二甲双胍主要通过OCT2的主动分泌而清除, 在全部清除率中占80 %以上, 所以OCT2 转运功能受影响必定导致二甲双胍肾脏清除率受影响。
药物受体的基因多态性
一、β肾上腺素受体基因多态性 目前认为至少存在β1、β2和β3三种不同的肾上腺素受体亚型,β1肾上腺素受体广泛分布于心脏、脂肪组织和邻肾小球细胞,β2肾上腺素受体分布于心血管、支气管平滑肌等部位,β3肾上腺素受体属不典型肾上腺素受体,主要分布在内脏脂肪组织,激动时引起脂肪分解和热量产生。
β1肾上腺素受体基因定位于10q24~26,其开放读码区编码长度为477个氨基酸残基的蛋白质,5′侧翼区调控序列包含甲状腺激素、糖皮质激素及cAMP结合片段等公认的调控元件,3′端有900bp的非翻译区。目前已发现该基因至少存在18个SNP,其中有7个产生编码氨基酸的改变,分别为A145G、G175T、G1165C、C1195T、A1205G和C1252G,其中A145G和G1165C多态性被广为关注。A145G多态性导致受体第49位氨基酸发生Ser/Gly多态性,该部位的变异可能改变受体表达与调节属性,并影响个体对疾病的易感性及药物疗效等。49Gly在各种族人群中的发生率没有差异,为0.13~0.15,该SNP与阻断剂的疗效关联,表现为使用肾上腺素受体阻断药的充血性心力衰竭患者,49Gly纯合子的生存时间显著长于49Ser纯合子。G1165C多态性导致受体蛋白Gly389Arg多态性,该部位为受体与G蛋白偶联的部位,是受体后信息传递的关键结构。389Arg等位基因的发生频率在黑人为0.58,白人及亚洲人为0.72~0.76。临床研究表明服用不同剂量美托洛尔后, Arg389纯合子静息心率、运动心率与收缩压的降低均显著高于Gly389型受试者。进一步的临床试验发现,β1肾上腺素受体阻断剂抗高血压的治疗效果与1肾上腺素肾上腺素受体Ser49Gly及Gly389Arg多态性突变的单倍型相关。美托洛尔对携带不同单倍型的高血压患者的疗效存在基因剂量效应,提示,β1肾上腺素受体单倍型可作为这类药物抗高血压病疗效的预测因子,临床可根据病人的单倍型调整给药剂量。以提高疗效、降低不良反应。
β2肾上腺素受体基因定位在染色体5q31~32,全长约1.8kb, 基因结构中无内含子, 其开放读码框编码的蛋白质由413个氨基酸残基组成。 1987年, 人类β2肾上腺素受体基因被克隆后, Liggett领导的研究小组于1993年首先检测出β2肾上腺素受体基因编码区存在9个SNPs, 其中4个位点的碱基突变导致了氨基酸的改变, 分别是第46位(Arg16Gly)、79位(Gln27Glu)、100位( Val34Met )和491 位( Thr164 Ile), 而第252位、523位、1053 位、1098位和1239位5个SNPs为沉默突变。人群中, 较为常见的氨基酸多态性是第16位和27位,这两个位点多态性具有连锁性, 绝大多数Glu27纯合子个体也是Gly16纯合子或Arg16Gly 杂合子携带者。第34位和164位多态性发生频率低, 且第34位的氨基酸改变无功能意义。β2肾上腺素受体基因5′端上游至ATG 起始密码子之间这段全长为1470bp的基因序列也有多个SNPs, 其中C-47T 和C-367T 多态性存在极强的连锁关系。 对β2受体激动剂沙丁胺醇和福莫特罗药效与Arg16Gly多态性的相关系研究,结果呈现不一致性。部分研究认为Arg16等位基因携带者具有更强的支气管舒张效应,而另一部分研究结果则相反。 另有研究发现口服特布他林后, 携带不同β2受体单倍型受试者的静脉舒张反应存在差异,Thr164Ile杂合子对特布他林的敏感性最低, 不同单倍型导致特布他林使静脉2肾上腺素受体减敏的程度也有差异, 以Arg16Gln27Thr164单倍型变化最明显。 人β3受体基因定位于染色体8p12-11.2,包含2个外显子和1个内含子,其中一个外显子长1.7kb,编码受体蛋白中的402个氨基酸,另一个外显子编码受体蛋白羧基端的6个氨基酸和3′端mRNA非翻译区序列。基因上存在4个多态性位点,其中G1856T位于内含子中,G3139C位于3′非翻译区,C381T不改变组成受体蛋白的氨基酸,这3种突变对受体的功能均无影响,只有T190C为功能性变异,导致3肾上腺素受体第64 位氨基酸发生Trp/Arg 多态性。因该多态性位于β3肾上腺素第一个胞内环的起始部位,能改变β3肾上腺素受体在膜表面的分布及信号传导,从而影响其所介导的生理作用。研究表明Trp64Arg多态性能影响冠心病患者的脂肪分布及血糖控制,且与肥胖患者改变生活方式后胰岛素抵抗及体重下降有关,但其与药物疗效差异的相关性未见报道。
二、血管紧张素Ⅱ型受体
肾素-血管紧张素系统(rennin-angiotensin system,RAS)是机体的重要体液调节系统,血管紧张素Ⅱ(angiotensinⅡ,AngⅡ)是其中最重要的活性介质之一。现已鉴别清楚的AngⅡ受体有1型(ATlR)和2型(AT2R)2 种。ATlR主要表达于肾脏,在肝、肺中也有表达,而AT2R主要分布于胎儿肾脏。AT1R是一种G蛋白耦联受体,其编码基因定位于染色体3q22,全长大于55Kb,包含5个外显子和4个内含子。该基因存在50多个多态性位点,包括T573C、A1062G、A1166C、G1517T 和A1878G等,其中研究较多的是A1166C多态性,该突变位于3′端非编码区,调控mRNA的转录或翻译,影响ATlR的功能。AT1R遗传多态性与ARB类药物的疗效差异有关。临床发现氯沙坦(25 mg/d)只对半数门脉高压患者安全有效,通过研究发现携带1166AA基因型的患者服用氯沙坦后门静脉压力梯度的降低幅度要比携带1166C等位基因(AC或CC基因型)携带者显著,表明携带AA基因型的患者试用氯沙坦治疗更为有效。
三、过氧化物酶体增殖物激活受体
过氧化物酶体增殖物激活受体(peroxisome proliferators-activated receptor,PPAR)属于核激素受体超家族,可与启动子上游的过氧化物酶体增生因子反应元件结合调控多种基因的转录。PPAR有PPARα,PPARβ/δ和PPARγ3种亚型,其中PPARγ主要在脂肪细胞中表达,是脂质稳定、脂肪干细胞分化和胰岛素作用的重要调节者,在3 种亚型中报道最多。噻唑烷二酮类降糖药是一类高亲和力PPARγ激动剂,通过提高胰岛素的敏感性影响脂肪组织中胰岛素耐受源介质的释放与表达,对胰岛素抵抗和高血糖有很好的疗效。PPARγ遗传多态性能影响该类药物的降糖作用。 人PPARγ基因定位于染色体3p25,全长超过100kb,包含9个外显子。1431C>T为常见的多态性位点,位于外显子6,为无义突变;目前研究较多的是位于外显子B的C34G,该突变处于PPARγ氨基端一个由胰岛素调节的配体非依赖性活化区域内,导致PPARγ第12位氨基酸发生Pro/Ala多态性,改变受体蛋白的构象,降低PPARγ转录活性,从而影响药效。研究表明34CG杂合子患者使用罗格列酮后血浆葡萄糖(FPG)水平和糖化血红蛋白水平(HbA1c)的降低幅度要比34CC野生型纯合子患者显著,携带34G等位基因的患者使用罗格列酮治疗更为有效。
四、μ阿片受体
μ阿片受体(mu opioid receptor,MOR)属于G蛋白耦联受体超家族,是阿片类药物的主要作用位点。MOR被激活后可抑制cAMP,促进K+ 外流和Ca2+ 内流,减弱或阻滞痛觉信号的传递,产生镇痛作用。但临床上阿片类药物的有效剂量与毒副作用程度常表现为个体差异,MOR遗传多态性是影响因素之一。 人MOR基因OPRM1定位于6q24-2,全长96.3lkb,包含3个内含子和4个外显子,目前研究发现其启动子、编码区和内含子上存在多个多态性位点,如G172T 位于外显子1 的5′端非编码区、A118G 位于外显子1 的l18 bp 处及G31A和G691C位于内含子2 上。其中研究较多的是A118G,该多态性导致MOR第4O位氨基酸发生Asn/Asp 多态性,造成其氨基端细胞外区一个公认的糖基化位点消失,从而影响MOR的功能。 通过测定癌痛患者所需的吗啡治疗量来考察Asn/Asp 多态性与其镇痛作用差异的相关性。研究发现Asp-40 突变型纯合子患者所需剂量远高于Asn-40 野生型纯合子和杂合子患者,分别为每24 h(225±143)mg,(96±92)mg和(78±54)mg,表明吗啡对Asp-40 突变型纯合子患者作用较弱,提示OPRM1 基因多态性与吗啡镇痛作用的个体差异有关。 吗啡-6-葡糖醛酸(morphine-6-glucuronide,M6G)是吗啡的活性代谢物,血浆浓度远高于吗啡,其蓄积是阿片类药物产生毒副作用的重要原因。因M6G主要经肾排泄,故肾衰患者M6G 排泄缓慢,易蓄积,文献报道肾衰患者口服90mg硫酸吗啡后体内M6G 浓度可达4 000 ng/L以上,而健康受试者仅约为400 ng/L。但临床上>20%的肾衰患者可对吗啡耐受,未见严重的毒副作用。研究表明吗啡所致的不良反应程度可能与Asn/Asp 多态性有关,Asp-40 突变型纯合子携带者易对吗啡产生耐受。
五、磺脲类受体
磺脲类药物能与胰岛β细胞膜上磺脲类受体(sulfonylurea receptor,SUR1)结合阻断其ATP 敏感性钾离子通道(KATP),促进胰岛素分泌而发挥降糖作用。KATP 通道是调控胰岛素分泌的物质基础,由钾离子内向整流器(inwardly rectifying potassium channel,Kir6.2)和SUR1两种亚单位构成。Kir6.2 是离子通透孔道,负责维持细胞的静息电位,该孔道关闭使细胞去极化,促进电压依赖性Ca2+通道开放而增加细胞内Ca2+浓度,刺激胰岛素分泌。SUR1 是受体结合位点,属于ATP 结合蛋白家族,主要分布于胰岛β细胞和大脑,对磺脲类药物具有高亲和力。临床上该类药物对2型糖尿病患者的降糖作用存在个体差异,SUR1遗传多态性是重要的影响因素。 人SUR1编码基因ABCC8定位于染色体11p15.1,平均长124 bp,包含39 个外显子,共编码1581 个氨基酸,其5′端有一个长为173 bp 的小片段为强启动子。该基因存在多个多态性位点,包括外显子16上的T3C,外显子18上的沉默突变T759T 以及几种罕见突变如外显子6上的R275Q、外显子12 上的V560M、外显子20 上的D811N 和外显子21上的R835C 等,研究较多的是位于外显子33 上的Ser1369Ala错义突变(TCC→GCC)[28-30]。有研究显示Ala-1369突变型等位基因携带者对格列奇特更为敏感,服用格列奇特后,HbA1c的下降程度更为明显。
六、维生素K环氧化物还原酶复合体1
华法林是临床上广泛应用的一种口服抗凝药,主要用于预防和治疗血栓性疾病。但其有效治疗范围较窄且不同个体之间维持剂量存在较大差异性,使其在临床应用比较棘手。 除了代谢酶CYP2C9的基因多态性可以影响到华法林的疗效之外,其作用靶点维生素K环氧化物还原酶(VKOR)编码基因的多态性也在华法林需求剂量的个体差异中发挥着一定的作用。 VKOR主要由维生素K环氧化物还原酶复合体亚单位1(VKORC1)基因编码 ,VKOR能够催化环氧化的维生素K生成还原性维生素K,后者为-谷氨酰基羧化酶(GGCX)的必要辅助因子。含有谷氨酸残基的维生素K依赖性凝血因子Ⅱ、Ⅶ、Ⅸ、X、蛋白质C和蛋白质S必须经过GGCX的羧化作用,才具有活性,进而发生一系列级联反应引起血液凝固。华法林能够抑制VKOR的催化反应,进而影响有活性的凝血因子形成,最终阻止血液凝固。 VKORC1基因位于染色体16pl1.2,全长约4kb。位于内含子1的1173C>T和3′非编码区的3730G>A是能够影响华法林需求剂量个体差异的两个常见多态位点。1173CC基因型个体华法林需求剂量(6.2mg/d)比CT或者TT基因型(4.8mg/d)高,但是1173C>T多态现象并没有影响VKORC1 mRNA的转录,其机制可能是VKORC1基因突变体能够调节VKORC1 mRNA的转录水平。另有研究发现VKORC1启动子的基因多态性(-1639G>A)是影响华法林需求剂量种族差异和个体差异的主要因素。华法林敏感者(≤1.5 mg/d)的基因型为纯合子AA,而华法林抵抗者(≥6.0mg/d)则为基因型AG或者GG。其机制是启动子多态现象改变了能够影响启动子转录活性的E-盒(CANNTG)共有序列,因此G基因的VKORC1启动子活性比A基因的启动子活性高出44% 。GG基因型的个体VKORC1启动子活性增高,引起VKORC1 mRNA表达增加,VKORC1蛋白质生成也相应增多。VKOR活性增高,还原性维生素K生成和凝血因子生成也增加,因此需要较高剂量的华法林才能达到抗凝效果。AA基因型频率在中国人和高加索人之间的分布不同。中国人中,AA纯合子基因型占绝大多数(约82.1%),而高加索人AA纯合子基因型频率却很低(约l4%),这两个人种中AA基因型频率的差异与临床上发现的中国人华法林维持剂量低于高加索人相一致。 尽管目前已证实CYP2C9和VKORC1基因多态性与华法林需求剂量的个体差异有关,但是华法林剂量变异的40%仍得不到合理解释。有学者发现编码维生素K依赖性凝血因子Ⅱ的基因突变Thr165Met、VII因子基因突变-402G>A和 -谷氨酰基羧化酶(GGCX)基因多态性与日本人对华法林的敏感性存在相关性,但对此现象还有争议。
药物基因组学临床应用的机遇与挑战
药物反应个体差异的发现和遗传机制的证实,为改变药物治疗模式提供了重要的理论依据。使传统的“千人一药,千人一量”的用药模式向“因人用药,量体裁衣”的新模式转化成为可能。遗传药理学和药物基因组学的研究,将使21世纪的用药模式发生根本改变,即根据病人的基因结构,特别是发生变异的基因结构,有针对性地选择药物和给予病人适合的剂量。 随着对基因变异与药物疗效个体差异之间关系研究的日益深入,发现如果要将药物基因组学的研究结果应用于临床实践,必须要克服许多障碍。
一、药物基因组学研究的设计和阐释
有关临床表型(如药物反应)和基因变异或一系列基因变异之间存在相关性的文献报道逐年增加,但是许多诸如此类的关联性研究结果在后续的研究中没有得到重复,其中假阳性的关联是一个常见的原因。另一个原因可能来源于所研究患者的差异,如种族性或对研究终点的定义。与其它诊断方法一样,遗传药理学的检测也只有当其预测值建立时才能够实行。
二、基因测定的管理问题
政策方面的问题包括基因分型测定的管理机制、在大型临床试验前后新药研发要融入药物基因组学分析的程度、信息是否要包含在说明书里以及如何表述才能给医生和病人提供信息等。美国FDA已经开始收集药物研发过程中的基因多态性信息,此举有助于对上述问题的阐述,此外,有一些药品的说明书内已经开始提供药物基因组学的信息。 三、基因组学新技术的发展
临床医生做决定时需要非常准确可靠的基因信息,并且能够及时获得。以慢性疾病高血压的治疗来说,当疾病确诊并开始启动药物治疗时,医生就需要已经获得相关的基因信息。这一领域的技术发展非常快,但如果要将一个人的全基因组进行测序,并且分析结果可以用作治疗决策,还需要大概5~10年的时间。这需要费用更低的测序方法、合适的信息管理系统和新的基因组信息统计分析方法。
四、伦理学问题
基因变异和病理生理学上的改变存在相关性这一发现引起了相应伦理学问题的产生,富含基因变异的个人或群体是否会遭受到歧视,比如保险公司拒绝承保。
五、教育
人类基因组是个新的资源,将其应用到临床实践还需要做大量的培训工作。即使是一些常见的并且研究明确、对疾病和药物治疗有重要影响的基因位点,被临床广泛接受的进程也比较慢。这一方面反映了培训沟通的失败,另一方面也说明缺乏明确的研究结果,可以让医生明白在开具处方前对基因信息的了解有助于提高治疗效果。
六、费用
基因型检测工作开展慢的另一个原因是由于成本效益研究数据的有限性。成本效益研究是一个比较复杂的问题,不仅与基因分型测定本身的费用有关,而且与看护病人和药物治疗并发症等产生的费用有关。 尽管目前遗传药理学的临床实践还存在一些挑战,但随着研究的不断深入和新技术的飞速发展,以及药物基因组学知识在医药从业人员中的普及,科学的个体化药物治疗不再是一个期望。
(张伟霞,蔡卫民)
参考文献
Goodman & Gilman’s The Pharmacological Basis of Therapeutics, 11th edition.
-
Federico Innocenti. Pharmacogenomics: Methods and Applications, Humana Press, 2005.
-
Roden DM, Altman RB, Benowitz NL, Flockhart DA, Giacomini KM, Johnson JA, Krauss RM, McLeod HL, Ratain MJ, Relling MV, Ring HZ, Shuldiner AR, Weinshilboum RM, Weiss ST; Pharmacogenetics Research Network.Pharmacogenomics: Challenges and Opportunities. Ann Intern Med. 2006.145:749-757.
-
Kelly CL,Joseph DM, and Grace MK. Pharmacogenomics:Bridging the gap between science and practice. Pharmacy Today. 2009.15(12):36-48.
-
Wendell W.Weber. Pharmacogenetics. OXFORD university press. 2008.
-
Ann KD. Pharmacogeneitcs and human genetic polymorphisms. Biochem J.2010.429:435-449. 7. Ingelman-Sundberg M, Sim SC, Gomez A, Rodriguez-Antona C. Influence of cytochrome P450 polymorphisms on drug therapies: pharmacogenetic, pharmacoepigenetic and clinical aspects. Pharmacol Ther. 2007.116(3):496-526. 8. Jancova P, Anzenbacher P, Anzenbacherova E. Phase II drug metabolizing enzymes. Biomed Pap Med Fac Univ Palacky Olomouc Czech Repub. 2010.154(2):103-16.
-
Ingelman-Sundberg M, Sim SC, Gomez A, Rodriguez-Antona C. Influence of cytochrome P450 polymorphisms on drug therapies: pharmacogenetic, pharmacoepigenetic and clinical aspects. Pharmacol Ther. 2007.116(3):496-526.
-
Jancova P, Anzenbacher P, Anzenbacherova E. Phase II drug metabolizing enzymes. Biomed Pap Med Fac Univ Palacky Olomouc Czech Repub. 2010.154(2):103-16.
-
Yee SW, Chen L, Giacomini KM. Pharmacogenomics of membrane transporters: past, present and future. Pharmacogenomics. 2010.11(4):475-9.
-
Cascorbi I. Role of pharmacogenetics of ATP-binding cassette transporters in the pharmacokinetics of drugs. Pharmacol Ther. 2006.112(2):457-73.
-
Zaïr ZM, Eloranta JJ, Stieger B, Kullak-Ublick GA.Pharmacogenetics of OATP (SLC21/SLCO), OAT and OCT (SLC22) and PEPT (SLC15) transporters in the intestine, liver and kidney. Pharmacogenomics. 2008.9(5):597-624.
12.候文婧,徐小薇。受体遗传多态性与药物作用的个体差异。中国药学杂志,2009,44(6):406-410.
13.刘耕陶.当代药理学.第二版,中国协和医科大学出版社,2008
14.姜远英.药物基因组学.人民卫生出版社,2006
15.周宏灏.遗传药理学。科学出版社,2001
出处:
药物基因组学发展和应用【三】(长文慎入)
2016/05/26 来源:生物文摘 分享:
导读
药物基因组学为临床医生和临床药师提供了很大程度上改善几百万患者药物治疗效果的机会。但是,这个机会的利用却受到阻碍和挑战,并且新的知识还在不断的更新。
药物基因组学为临床医生和临床药师提供了很大程度上改善几百万患者药物治疗效果的机会。但是,这个机会的利用却受到阻碍和挑战,并且新的知识还在不断的更新。
药物转运体的基因多态性
药物的生物利用度不仅取决于药物代谢酶的活性,在较大程度上也有赖于生物膜上转运体的活性。转运体分布在许多屏障组织如肠道、肝脏、血脑屏障、肾脏、胎盘、睾丸和淋巴细胞等的顶膜上,因此对血浆、组织液,甚至细胞内药物的分布都发挥着一定的作用。由于转运体的分布和功能表现出非常大的变异性,推测膜转运体基因的遗传变异可以解释一部分药物药代动力学和临床疗效上的个体差异。 根据不断增加的转运体成员,人类基因命名委员会对转运体作了标准化命名,分为两大类:ATP-结合盒转运体(ATP-binding cassette transporters,ABC转运体)和溶质载体(solute carrier,SLC)超家族。
一、ABC转运体
大部分外排性转运体属于ABC转运体超家族成员,可以影响多种细胞和组织内化合物的浓度。这些转运体在阻止外源性物质的侵入中发挥了主要的屏障作用。底物跨膜转运的能量来自ATP的水解和转运体中间物的磷酸化,使底物能够逆浓度梯度进行主动转运。人类ABC转运体共有49个成员,分为7个超家族(ABCA~ABCG)。ABC转运蛋白的核心结构通常由4个结构域组成,包括2个高度疏水的跨膜结构域(transmembrane domain,TMD)和2个核苷酸结合域(nucleotide-binding domain, NBD)。每一跨膜结构域一般由6个螺旋构成,也存在由10个、17个、19个螺旋组成的跨膜结构域。它们形成一个跨膜通道以实现底物分子的跨膜运输,同时还参与底物的识别过程。核苷酸结合域位于胞质,结合和水解ATP。
(一)ABCB1
编码ABCB1的基因位于染色体7q21.12,编码含有1280个氨基酸的多药耐药蛋白1(multidrug resistant 1,MDR1),在许多组织细胞中广泛表达。由于其结构中含有一个糖基,习惯上将其称为P-糖蛋白(P-glycoprotein,P-gp)。 P-gp是首个在人类组织中发现的ABC转运体,也是最为
重要的MDR介导因子。 P-gp除了在肿瘤细胞有分布外,在人体正常组织肝脏、肾脏、肠道、胎盘、血脑屏障、血睾屏障以及淋巴细胞系和心脏内小动脉、毛细血管等部位都有分布。P-gp主要位于这些细胞的绒毛面的一侧(顶侧),利用ATP水解释放的能量,将作用底物从细胞内转运至细胞外。这种对药物的逆向转运功能使得P-gp在药物的吸收、分布、代谢和清除方面具有重要意义。P-gp的作用底物范围非常广泛,主要转运疏水性的阳离子化合物。
ABCB1上目前为止发现的SNP有数百个,最早对SNPs进行的系统研究发现第26外显子上的沉 默突变3435C>T与肠道P-gp的表达水平和地高辛的生物利用度的改变有相关性,3435TT突变纯合子携带者肠道P-gp的表达水平明显下降,地高辛血浆水平显著提高。随后的研究发现第21外显子2677G>T/A的突变可以导致893位氨基酸的改变,并且2677G>T/A 和 3435C>T存在连锁不平衡关系。3435C>T的发生频率存在显著的种族差异,3435T等位基因的发生频率在非裔黑种人中为17%-27%,亚洲人中为41%~47%,白种人中为52%~57%。ABCB1基因变异的功能意义目前还存在争议,许多研究发现3435T的变异会引起功能丧失,而另一些研究则不这样认为。3435C>T是如何影响 P-gp表达的,目前机制还不是很清楚。
(二)ABCC2
ABCC2又名多药耐药相关蛋白2(multidrug resistance-associated protein 2,MRP2),或小管多种有机阴离子转运体(canalicular multispecific organic anion transporter,cMOAT),属于ABC转运体C亚家族中的一员。ABCC2主要分布于肝细胞的管腔(顶)膜和肾近端小管细胞的管腔膜侧,少部分位于肠道、胆囊上皮细胞、胚胎以及血脑屏障的内皮细胞等极性细胞的顶膜。 ABCC2基因位于10q24,共有32个外显子,其编码产生的蛋白由1545个氨基酸组成,含有17个跨膜螺旋结构,构成了3个跨膜结构域。ABCC2主动转运阴离子药物结合物,如葡糖醛酸盐类、硫酸盐类和谷胱甘肽结合物类,另外也可转运许多非结合类物质,被认为是解毒路径的重要一部分,见表5-3。此外,ABCC2也有助于抗癌药物如顺铂、长春碱、喜树碱衍生物等的转运。最近推测认为ABCC2可能参与了霉酚酸和环孢素之间的相互作用。 以前的研究发现常染色体隐性遗传疾病Dubin-Johnson 综合征(DJS)与肝脏内ABCC2的缺失有关,引起高胆红素血症。研究发现DJS患者ABCC2基因上核苷酸的置换可以影响MRP2的表达或功能。除了能引起DJS的一些突变外,最近ABCC2基因上发现了许多不引起DJS的SNPs,在不同种族的正常人群中发现了40多个SNP。考虑到MRP2在排泄过程中的重要性,推测认为这些多态性有可能引起转运和排泄活性的个体差异。 ABCC2最常见的基因多态性位点是5′端上游的−24C>T,第10外显子的1249G>A (V417I)和第28外显子的沉默突变3972C>T。其它非同义突变2302C>T (Ala768Trp)、 2366C>T(Ser789Phe)、4348G>A (Ala1450Thr)的发生频率比较低。其中2302C>T在DJS患者中也有发现。由于突变位点2302C>T、2366C>T和 4348G>A位于ATP结合位点附近,其潜在的功能影响还未被证实。
(三)ABCG2
ABCG2, 也就是所谓的BCRP(Breast cancer-related protein,乳腺癌相关蛋白)或米托蒽醌耐药蛋白,是ABC转运体中G亚家族的一个成员。ABCG2基因位于4q22,编码生成655个氨基酸的蛋白,分子量为72 kDa。ABCG2含有一个ATP结合域和一个跨膜区域,被称为半个转运体。在人体正常组织中,ABCG2主要表达于胎盘、结肠、小肠和肝脏。
ABCG2基因上报道的序列变异目前有80多个,对8个影响BCRP转运活性的非同义突变研究的比较多,其中5个是导致功能失活的:623T>C(Phe208Ser)不在膜上,使BCRP表达降低;742T>C (Ser248Pro)和1322G>A (Set441Asn)位于蛋白的胞内域;376C>T (Gln126X)和1000G>T( Glu334X)导致编码提前终止,产生无活性的蛋白。另外两个突变位点34G>A (Val12Met)和421C>A (Gln141Lys)表现为蛋白功能的下降。34G>A影响到BCRP蛋白在Lewis肺癌细胞血浆侧膜上的定位,而421C>A与BCRP蛋白表达降低、ATP酶活性下降有关。421C>A突变等位基因的发生频率存在种族差异,在亚洲人中的发生频率是35%,考虑到其突变的高发生率,以及BCRP的组织分布和亚细胞内定位,有助于一定程度上解释基因变异对于核苷衍生物分布的影响。最后,1291T>C(Phe431Leu)变异对转运蛋白活性的影响表现为中等程度,其表现为不能转运抗癌药物甲氨蝶呤,但能够介导内源性底物血卟啉的泵出,由此也证明基因变异的影响也具有底物特异性和选择性。
二、SLC超家族
SLC超家族的大部分成员为摄取性转运体(uptake transporters),有助于化合物进入细胞内,尤其是营养物质和维生素;也有助于内源性物质如葡萄糖和其它小分子碳水化合物、氨基酸、短肽和核苷酸的摄取及胆汁酸的重吸收。SLC转运体本身不能水解ATP提供能量,其转运的驱动力来自原发性主动转运系统产生的电化学梯度,而进行继发性或三次主动转运;或在细胞膜内外的底物浓度差或电位差的驱动下,介导底物的易化扩散。
(一)有机阴离子转运肽
有机阴离子转运肽(organic anion-transporting polypeptides,OATPs)是SLC21的基因产物。OATP1A2是第一个被报道人类OATP家族成员,随后又发现了OATP1B1,现在人类OATP家族已经发现有11个成员,其中10个OATPs和一个前列腺素转运体OATP2A1(PGT)。这些OATPs广泛分布在与药物吸收和处置密切相关的器官组织,如肝脏、肾脏、小肠、脑和胎盘。由于广泛的组织分布及底物的选择性,可使多种药物吸收和处置的多个环节上发生相互作用。 OATPs可转运的底物种类非常广泛,OATP1A2可转运许多有机阴离子,包括胆盐、结合型和非结合型甾体激素、甲状腺激素,甚至一些小分子的阳离子如N –甲基-奎尼丁。另外许多药物,如非索非那定、δ啡肽II也被鉴定为OATP2的底物。OATP1B1在转运内源性胆盐、激素和胆红素上和OATP1A2有重叠,此外OATP1B1还能转运许多种类不同的药物,包括HMG-CoA还原酶抑制剂普伐他汀、匹伐他汀、罗苏伐他汀、阿托伐他汀,抗生素类利福平等。OATP1B3和OATP1B1的氨基酸序列有80%的同源性,底物范围也比较相似,此外,OATP1B3还可转运抗肿瘤药物甲氨蝶呤和紫杉醇。 OATP1B1是一个高度变异基因,其产物主要表达于肝细胞基底膜上。人群中已发现其44个突 变位点,其中17个为外显子非同义突变,4个为同义突变,20个位于内含子,其余3个位于基因启动子区。非同义突变中有7个为高频变异,在不同人群中它们的频率具有较大的差异。388A>G(Asn130Asp)和521T>C(Val174Ala)在非裔美国人中的频率分别为74%和1% ,亚洲人为63%和16% ,高加索人为40%和14% ;388A>G和521T>C分别被命名为OATP1B11b(388G/521T)和OATP1B15(388A/521C)突变,两种突变合称OATP1B115(388G/521C),野生型的则称 OATP1B11a(388A/521T)。452A>G(Asn151Ser)仅在亚洲人中有发现,频率为3.8%; 463C>A(Pro155Thr)和1929A>C(Leu643Phe)则仅在高加索人中有报道,频率分别为8%和9% ;1463G>C(Gly488Ala)和2000A>G(Glu667Gly)则只在非裔美国人中有报道,频率分别为9%和34%。细胞水平和相关的临床研究显示,388A>G,521T>C,1463G>C和2000A>G等突变不同程度地降低了OATP1B1的转运活性。体内研究证实,OATP1B1的基因突变可影响多种药物的体内处置和排泄,普伐他汀非肾清除率在OATP1B15和15突变个体中较OATP1B11a野生型纯合子个体明显下降,而1b等位基因则可加快该药物的分布和代谢。除普法他汀外,这两个多态基因位点对罗苏伐他汀、匹伐他汀、辛伐他汀药动学也有类似的影响,而且相关研究提示,它们还可能是临床他汀类药物治疗中相关横纹肌溶解不良反应易感性的遗传因素。
在肝脏组织表达的OATPs中,除了OATP1B1外还有OATP2B1和OATP1B3。目前对后两者参与药物转运情况研究相对较少。已有报道表明OATP2B1外显子区具有高频多态变异1457C>T(Phe486Ser)及1175C>T(Thr392Ile)。1457C>T在日本人中的发生频率是30.9%,与雌酮-3-硫酸盐转运Vmax的降低有相关性。在高加索人群中发现了OATP1B3的3个非同义突变:334T>G(Ser112Ala),699G>A(Met233Ile)、1564G>T(Gly522Cys),频率分别为78%、71%和2% 。比较它们的功能时发现,携带334G和699A等位基因的OATP2B1具有相同的磺溴酞钠与胆汁酸的转运能力,而1564T突变则使之完全丧失磺溴酞钠的转运活性。值得关注的是,OATP1B3是唯一转运强心苷类地高辛和胆囊收缩素到肝细胞内的OATP转运体,因此基因变异对于OATP1B3特异性底物体内转运的影响值得进一步的研究。SLCO1B3基因的转录调控因子法尼醇X受体(farnesoid X receptor,FXR)可以改变OATP1B3的表达水平,体外研究发现与肝脏内野生型纯合子FXR1A 相比,FXR1B(SNP -1G>T)杂合子个体可降低OATP1B3的mRNA表达水平。 OATP1A2是OATP超家族中另一个受到关注的药物转运体。由于该转运体主要分布于大脑毛细血管内皮细胞,成为一些物质进入中枢神经组织的通道,对中枢组织药物浓度大小及效应具有重要影响。在一些人群的基因序列对比研究结果表明,OATP1A2相对变异程度小,但仍然存在一些多态变异位点。在非裔美国人中,先后发现404A>T(Asn135lle)、516A>C(Glu172Asp)以及2003C>G(Thr668Ser),其频率分别为11%,5%和4%。体外研究提示516C、404T和2003G为活性低下的OATP1A2等位基因,它们可能是一些中枢作用的药物效应或不良反应个体差异的重要原因。
(二)有机阴离子转运体
有机阴离子转运体(organic anion transporter,OAT)是SLC22基因家族产物,能够转运具有各种不同化学结构的有机阴离子,包括多种内源性物质如马尿酸盐、尿酸、环核苷酸和前列腺素等及一系列外源性化学物。目前,OAT主要成员如OAT1,OAT2,OAT3,OAT4,OAT5,OAT6,尿酸转运蛋白1(urate transporter1,URAT1)等的基因,均已从不同的种属中克隆得到 。其中,OAT1和OAT3是主要分布在肾脏和脑;OAT2主要分布在肝脏;OAT4主要分布在胎盘和肾脏。 研究发现,OAT抑制剂如丙磺舒和西司他丁等,与β-内酰胺类抗生素合用时,可延长这些抗生素在血液中清除的半衰期并减少肾毒性的发生 。这一现象表明,一种或多种OAT可能介导了β-内酰胺类抗生素在肾小管上皮细胞中的蓄积。后来有研究表明,3种主要的β-内酰胺类抗生素青霉素G、头孢噻啶和亚胺培南等均可由人OAT1,OAT2,OAT3以及OAT4所特异性转运,而且这种转运可被OAT抑制剂所抑制。有研究表明,OAT在其他一些具有肾毒性的药物或环境毒物如甲氨蝶呤、非甾体类抗炎药和赭曲霉素A等所引起的毒性反应中也起着重要作用。
OAT1的编码基因为SLC22A6,几个重要的SNPs呈现种族差异性。非同义突变20T>C(Leu7Pro)、311C>T(Pro104Leu)、767C>T(Ala256Val)、877C>T(Arg293Trp)、1316G>A(Arg454Gln)和1575A>T(Lys525Ile)只在非裔人群中有发现。编码生成OAT3的基因SLC22A8编码区至少发现有12个非同义SNPs,在日本人的研究中发现,与野生型蛋白比较,1166C>T(A389V)变异等位基因携带者普伐他汀的清除率有些微的差异。在亚裔中Ile305Phe位点的突变率>3.5% ,这种突变降低了OAT3对底物的转运,并在一定程度上改变了0AT3底物的特异性,多种药物如西米替丁的代谢排泄也随之发生改变。其它发现能够改变雌酮-3-硫酸盐和西米替丁转运的SNPs还有445C>A(Arg149Ser)、779T>G(Ile260Arg)和715C>T(Gln239STOP)。
(三)有机阳离子转运体
有机阳离子转运体(organic cation transporter,OCT)属于SLC超家族的重要一员,主要分为3个亚类,为OCT1、OCT2 和OCT3。 OCT1主要分布于肝细胞基底膜上, OCT2 主要分布于肾小管上皮细胞的外侧基底膜上, OCT3 的组织分布较为广泛,包括脑、心脏、骨骼肌、血管、肝脏和胎盘等组织。 OCTs在人体内主要负责转运一些在生理pH环境中呈现阳离子状态、且相对分子量不大的内外源性物质。OCT1在将药物等内、外源性物质由肝血窦转运进入肝细胞内的这一过程中起到关键作用。经由OCT1转运的内、外源性物质有很多,常见的内源性物质包括皮质酮、雌二醇、前列腺素E2等;经其转运的常见药物包括组胺受体拮抗剂西米替丁、雷尼替丁和法莫替丁,双胍类降糖药二甲双胍和苯乙双胍,抗病毒药物阿昔洛韦和更昔洛韦,帕金森治疗药物美金刚等。此外,还有一部分药物不经OCT1 转运,但对其有抑制效应,最具代表性的是非甾体类抗炎药吲哚美辛、双氯酚酸和匹罗希康。
OCT1的编码基因为SLC22A1, 位于染色体6q26。OCT1的多个SNPs的等位基因频率存在种族差异,181C>T(Arg61Cys)、262T>C(Cys88Arg)和17857G>A(Gly401Ser)3种SNPs仅在白种人中发现,频率分别为9.10%,0.60% 及3.20%,而848C>T(Pro283Leu)和964C>G(Arg287Gly)尚未在白种人中发现,848C>T(Pro283Leu) 在韩国人和中国人中的突变发生频率分别为1.3%和0.5% 。以1-甲基-4-苯基吡啶(MPP+)和四乙胺(TEA)为底物来检测OCT1 SNPs对其转运活性的影响,发现携带有848C>T(Pro283Leu)和859C>G(R287G)的个体对MPP和TEA的转运能力下降。 OCT2 参与了包括药物在内的一系列内外源性物质由血液经主动分泌进入肾小管腔并进一步被排泄这一生理过程。在这一过程中,位于近曲小管细胞基底外侧膜上的OCT2 以异化扩散的方式将呈阳离子状态的内、外源性物质转运进入小管细胞。可以被OCT2 转运的内源性物质包括去甲肾上腺素、52羟色胺、组胺、多巴胺和肌苷等。经由OCT2 转运的药物与OCT1 存在着很大的交叉性, 如经由OCT1 转运的二甲双胍、苯乙双胍、美金刚、西咪替丁、雷尼替丁、法莫替丁等同时也是OCT2 的底物,另外OCT2 还转运奎宁等其他药物。OCT2 的抑制剂包括可卡因、地昔帕明、丙米嗪、格帕沙星、普鲁卡因酰胺、奎尼丁、甲氧苄氨嘧啶、维拉帕米等。 在美洲黑人中发现495G>A(Met165Ile)、1198C>T(Arg400Cys)和1294A>C(Lys432Gln) 突变均可以导致OCT2 的转运功能下降。在日本和韩国人中发现的2个突变596C>T( Thr199Ile)及602C>T(Thr201Met),均导致OCT2对于MPP+ 和二甲双胍的吸收功能明显减低。
808G>T(Ala270Ser) 突变能够使MPP+ 的Km 值和TEA 对于MPP+ 抑制作用的Ki 值下降大约两倍,而此突变是OCT2 所有基因突变中频率最高的,在所有种族中均有发现。在808G>T过表达的细胞中,MPP+ 的内在清除率下降了大约20 倍,提示OCT2的突变主要对转运蛋白的Vmax 产生影响,而非结合的亲和力。 口服二甲双胍因为不被代谢而经由肾脏清除,而OCT2 主要分布在肾脏,所以OCT2 在二甲双胍的分布上起重要作用。研究发现SLC22A2 三个SNPs , 596C>T、 602C>T以及808G>T突变可以导致OCT2对于二甲双胍的摄取降低,二甲双胍血药浓度增高, 肾清除率降低。因为二甲双胍主要通过OCT2的主动分泌而清除, 在全部清除率中占80 %以上, 所以OCT2 转运功能受影响必定导致二甲双胍肾脏清除率受影响。
推荐阅读:
药物基因组学发展和应用【一】(长文慎入)
药物基因组学发展和应用【二】(长文慎入)
药物基因组学发展和应用【四】(长文慎入)
药物基因组学发展和应用【五】(长文慎入)